وقتی طراحی دارو به مسئلهای برای یادگیری ماشین تبدیل میشود
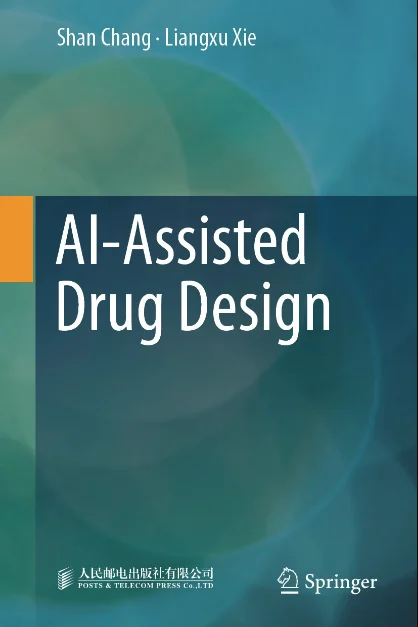
AI-Assisted Drug Design برای خوانندهای نوشته شده است که میخواهد از صحبت کلی درباره «هوش مصنوعی در داروسازی» عبور کند و ببیند الگوریتمهای AI دقیقاً چگونه در مراحل واقعی طراحی و کشف دارو به کار گرفته میشوند. کتاب از یک سو مفاهیم پایه یادگیری ماشین و یادگیری عمیق را آموزش میدهد و از سوی دیگر همان مفاهیم را به مسائل مولکولی مانند QSAR، molecular docking، پیشبینی خواص دارویی، طراحی مولکولهای جدید و برهمکنش پروتئین–لیگاند متصل میکند.
این ترکیب برای حوزهای اهمیت دارد که ذاتاً میانرشتهای است. یک پژوهشگر دارویی ممکن است با زیستشناسی و شیمی مولکولی آشنا باشد اما تجربه کافی در شبکههای عصبی و Python نداشته باشد؛ در مقابل، متخصص هوش مصنوعی ممکن است الگوریتمها را بشناسد ولی با دادههای دارویی، نمایش مولکولها و مسئله protein–ligand binding آشنا نباشد. ساختار کتاب برای کاهش همین فاصله طراحی شده است.
از SVM و Random Forest تا Transformer و مدلهای مولد
بخش نخست کتاب به ایجاد پایهای عملی در هوش مصنوعی اختصاص دارد. مفاهیم اصلی Machine Learning معرفی میشوند و سپس روشهایی مانند Support Vector Machine، Decision Tree، Random Forest و Neural Networks بهصورت مرحلهای بررسی میشوند.
با پیشرفت مطالب، خواننده وارد معماریهای جدیدتر میشود: Convolutional Neural Networks، Generative Deep Learning و Transformer. اهمیت این توالی در آن است که کتاب مستقیماً از اصطلاحات پیشرفته AI شروع نمیکند؛ ابتدا منطق مدلهای کلاسیکتر را ایجاد میکند و سپس به روشهایی میرسد که امروزه در پردازش ساختارها و دادههای زیستی و مولکولی نقش مهمی دارند.
این ساختار بهخصوص برای پژوهشگران علوم دارویی مفید است که میخواهند تفاوت رویکردهای مختلف یادگیری ماشین را بفهمند و بدانند هر مدل در چه نوع مسئلهای قابل استفاده است.
Python بهعنوان ابزار اجرای ایدهها
کتاب فقط درباره الگوریتمها توضیح نظری نمیدهد. یک فصل مستقل به Python Programming and Computational Environment Setup اختصاص دارد تا خواننده بتواند محیط مورد نیاز برای اجرای پروژههای AI را آماده کند.
استفاده از چارچوبهایی مانند TensorFlow و PyTorch در همین مسیر مطرح میشود. هدف این است که خواننده بتواند مطالب را از سطح مفهوم به سطح پیادهسازی منتقل کند و با مثالها و tutorialهای عملی، روشهای معرفیشده را در مسائل دارویی تجربه کند.
این ویژگی کتاب را برای دانشجویان تحصیلات تکمیلی و پژوهشگرانی که میخواهند خودشان وارد تحلیل داده و ساخت مدل شوند، از یک مرور صرفاً نظری متمایز میکند.
داده دارویی چگونه به ورودی یک مدل هوش مصنوعی تبدیل میشود؟
یکی از مشکلات بنیادی AI در شیمی دارویی این است که مولکول، پروتئین یا برهمکنش زیستی را نمیتوان مستقیماً به یک الگوریتم تحویل داد. داده ابتدا باید به شکلی قابل پردازش تبدیل شود.
به همین دلیل کتاب پس از معرفی پایگاههای داده رایج، وارد مبحث Molecular Representations میشود؛ جایی که نحوه تبدیل اطلاعات ساختاری مولکولها به representationهایی مناسب برای مدلهای محاسباتی اهمیت پیدا میکند.
این مرحله پایه بسیاری از کاربردهای بعدی است، زیرا کیفیت نمایش مولکولی میتواند مستقیماً بر عملکرد مدل در پیشبینی activity، property یا interaction اثر بگذارد.
QSAR و پیشبینی خواص؛ یکی از نقاط اتصال کلاسیک شیمی دارویی و AI
Quantitative Structure–Activity Relationship یا QSAR از قدیمیترین نقاط اتصال محاسبات و طراحی دارو است. کتاب علاوه بر مبانی این حوزه، کاربردهای جدید Deep Learning در QSAR را بررسی میکند.
در ادامه، Prediction of Molecular Drug Properties مطرح میشود؛ موضوعی که در مراحل اولیه drug discovery اهمیت زیادی دارد. مدلهای محاسباتی میتوانند پیش از انجام مجموعه بزرگی از آزمایشهای آزمایشگاهی، برای اولویتبندی ترکیبات و پیشبینی برخی ویژگیهای آنها استفاده شوند.
به این ترتیب AI در کتاب بهعنوان جایگزین آزمایش تجربی معرفی نمیشود، بلکه ابزاری برای محدود کردن فضای جستوجو و انتخاب هوشمندانهتر candidateهاست.
Molecular Docking و مسئله اتصال دارو به هدف
Molecular Docking یکی از مباحث مستقل کتاب است و زمینهای برای ورود به بخشهای پیشرفتهتر protein–ligand modeling فراهم میکند.
در پایان کتاب، یک فصل کامل به Deep Learning of Protein–Ligand Interaction Prediction اختصاص دارد. این مسئله در طراحی داروی ساختارمحور جایگاه مرکزی دارد، زیرا توانایی تخمین نحوه و قدرت اتصال یک ترکیب کوچک به target میتواند در virtual screening و lead optimization تأثیر مستقیم داشته باشد.
کتاب در این مسیر خواننده را از روشهای کلاسیکتر محاسباتی به سمت مدلهایی هدایت میکند که میتوانند الگوهای پیچیده دادههای ساختاری و مولکولی را یاد بگیرند.
طراحی مولکول جدید بهجای جستوجو میان مولکولهای موجود
فصل De Novo Molecular Generation یکی از بخشهایی است که کاربرد نسل جدید AI را در طراحی دارو نشان میدهد. در این رویکرد، مسئله تنها پیشبینی ویژگی یک ترکیب موجود نیست؛ مدل تلاش میکند ساختارهای مولکولی جدیدی تولید کند که معیارهای مورد نظر طراحی را برآورده کنند.
قرار گرفتن این موضوع پس از فصلهای Generative Deep Learning، molecular representations و property prediction باعث میشود خواننده رابطه میان مدل مولد و محدودیتهای واقعی طراحی دارو را بهتر درک کند.
از ساختار پروتئین تا Protein–Ligand Interaction
کتاب همچنین فصلی مستقل درباره Protein Structure Prediction دارد. اهمیت این مبحث پس از پیشرفت سریع روشهای AI در پیشبینی ساختار پروتئین بسیار بیشتر شده است، زیرا دسترسی به ساختار target میتواند مسیر structure-based drug design را بهطور اساسی تغییر دهد.
نویسندگان تجربه عملی قابلتوجهی در همین حوزه دارند و تیم تحقیقاتی مرتبط با کتاب در رقابت بینالمللی CASP15 در بخش ligand prediction رتبه نخست را کسب کرده است. این سابقه سبب شده مباحث ساختاری کتاب صرفاً از زاویه یک معرفی عمومی AI نوشته نشوند، بلکه به مسائل واقعی computational drug discovery نزدیک باشند.
برای چه خوانندهای مناسبتر است؟
این کتاب بهخصوص برای دانشجویان و پژوهشگران شیمی دارویی، طراحی دارو، داروسازی، بیوانفورماتیک، شیمی محاسباتی، زیستشناسی محاسباتی و هوش مصنوعی مناسب است.
پژوهشگران pharmaceutical R&D که قصد ورود به AI-assisted drug discovery دارند نیز میتوانند از آن بهعنوان یک مسیر آموزشی مرحلهای استفاده کنند. از سمت دیگر، برنامهنویسان و متخصصان Machine Learning علاقهمند به کاربرد مدلهای خود در علوم دارویی با مطالعه کتاب تصویری روشنتر از دادهها و مسائل این حوزه به دست میآورند.
مزیت اصلی AI-Assisted Drug Design این است که AI و drug design را در دو بخش جداگانه نگه نمیدارد؛ الگوریتم، برنامهنویسی و مسئله دارویی را در یک مسیر آموزشی مشترک قرار میدهد تا خواننده بتواند از فهم مدل به کاربرد آن در کشف و طراحی مولکول برسد.